Sfoglia categorie
Esplora
Fiverr Pro
Italiano
$
USD
Analista di Bioinformatica RNA Seq, Docking Molecolare e Simulazioni MD
Benvenuto nei servizi professionali di docking molecolare e simulazioni MD
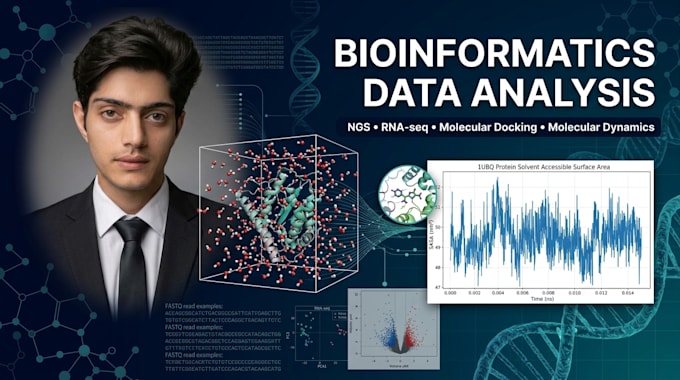
Se cerchi modellazione strutturale rigorosa, di livello pubblicazione, e simulazioni computazionali per il tuo progetto di ricerca, sei nel posto giusto. Mi specializzo in docking di proteine-ligando e simulazioni di dinamica molecolare (MD) all-atom usando strumenti di settore.
Servizi offerti
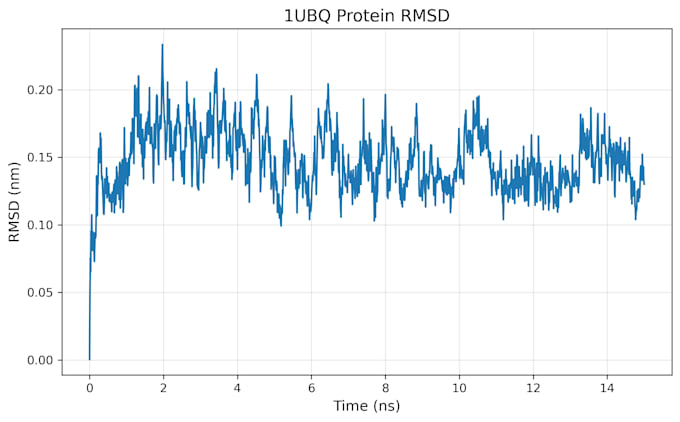
Simulazioni di dinamica molecolare (GROMACS):
Deliverables pronti per pubblicazione:
Tecnologia:
Excel
•
Fogli Google
•
Python
•
RStudio
•
Zapier
•
PowerShell
Traduzione automatica.
Quali formati di file o dettagli devo fornire?
Per favore, fornisci l'ID PDB o il file .pdb per la tua proteina target, insieme alla stringa SMILES, SDF o file PDB per il/i ligando/i.
Riceverò i file di traiettoria grezzi da GROMACS?
Sì! Nei pacchetti Standard e Premium, tutti i file di topologia, parametri e traiettoria (.xtc, .tpr, .edr) vengono consegnati insieme al rapporto finale.
Quali force fields usi per le simulazioni MD con GROMACS?
Principalmente uso CHARMM36 o AMBER (ad esempio ff99SB / ff14SB) per le proteine, insieme a CGenFF o AnteChamber/GAFF per la generazione di topologie di ligando.
Cosa succede se la struttura della mia proteina ha loop mancanti o residui mancanti?
Eseguo pulizia della struttura, correggo le catene laterali mancanti e modero loop mancanti usando strumenti come MODELLER o Swiss-Model prima di minimizzare l'energia e fare docking.