Sfoglia categorie
Esplora
Fiverr Pro
Italiano
$
USD

Level 2

Traduzione automatica.
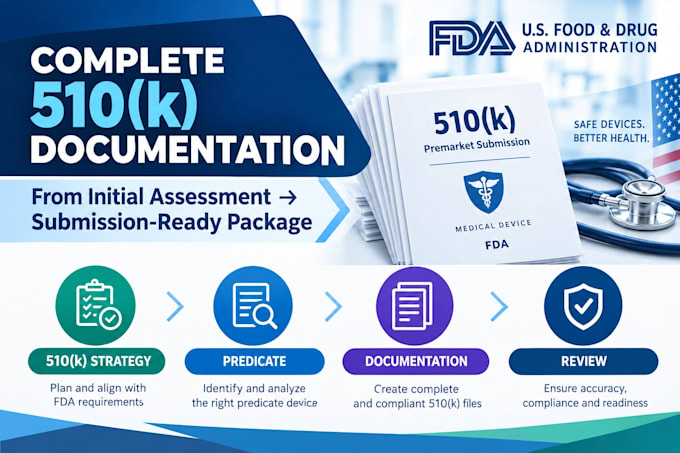
Hai bisogno di supporto professionale per la documentazione FDA 510(k) del tuo dispositivo medico?
Offro servizi specializzati di documentazione regolamentare per i produttori che si preparano alla revisione da parte della FDA negli Stati Uniti.
I servizi possono includere:
Adatto il pacchetto regolamentare al tuo dispositivo, al dispositivo di riferimento, all'uso previsto, alla tecnologia e alle evidenze disponibili, considerando i requisiti e le linee guida della FDA applicabili.
Contattami prima di ordinare con i dettagli del tuo dispositivo, uso previsto, informazioni sul dispositivo di riferimento, specifiche, rapporti di test e documenti esistenti.
Nota: Non è possibile garantire l'autorizzazione FDA. Potrebbero essere necessari ulteriori test o evidenze a seconda del MD.
Medical Device Regulatory and QMS Consultant
Level 2
Lingue
Traduzione automatica.
Traduzione automatica.
Q1: Cos'è il FDA 510(k)?
Un 510(k) è una sottomissione premarket usata per dimostrare che un dispositivo è sostanzialmente equivalente a un dispositivo di riferimento commercializzato legalmente.
Q2: Puoi preparare una sottomissione completa 510(k)?
Sì. Posso preparare e organizzare la documentazione 510(k) applicabile in base al dispositivo, al dispositivo di riferimento, alle evidenze disponibili e ai requisiti FDA applicabili.
Q3: Puoi identificare un dispositivo di riferimento?
Sì. Posso condurre una valutazione del dispositivo di riferimento e preparare un confronto di equivalenza sostanziale basato sulle informazioni disponibili.
Q4: Fornisci servizi di test?
No. Posso revisionare i rapporti di test disponibili e identificare le esigenze di test/documentazione applicabili. I test effettivi devono essere eseguiti dal laboratorio o organizzazione tecnica appropriata.
Q5: Supporti le sottomissioni eSTAR?
Sì. Posso supportare l'organizzazione e la preparazione delle informazioni 510(k) applicabili per il processo di sottomissione elettronica della FDA. La FDA richiede sottomissioni elettroniche 510(k) nel formato elettronico specificato, soggetto ai requisiti e alle esenzioni applicabili.
Q6: Garantisci l'approvazione FDA?
No. Non posso garantire l'approvazione FDA. La decisione finale spetta alla FDA sulla base delle evidenze presentate e dei requisiti applicabili.
Q7: Fornisci anche la registrazione FDA?
La registrazione dell'azienda e l'elenco dei dispositivi FDA sono servizi separati. Per questi servizi, utilizza il mio servizio dedicato di registrazione/listing FDA.